сделать предпочтительным
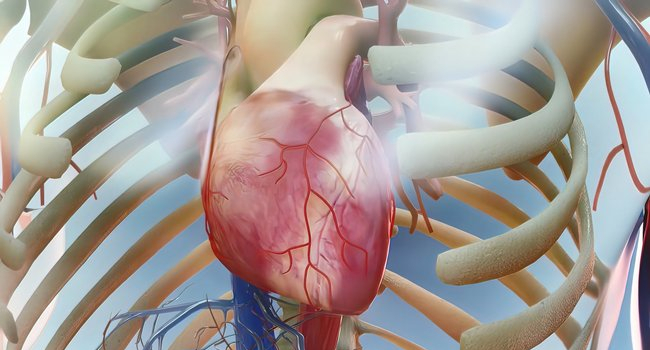
Исследователи из Национального центра сердечно-сосудистых исследований имени Карлоса III (CNIC) совместно с международной научной группой обнаружили новый молекулярный механизм, участвующий в развитии гипертрофической кардиомиопатии — самого распространённого наследственного заболевания сердца. Результаты исследования опубликованы в журнале Nature Cardiovascular Research.
Гипертрофическая кардиомиопатия является одной из главных причин внезапной сердечной смерти среди молодых людей и спортсменов. По данным эпидемиологических исследований, заболевание встречается примерно у одного человека из 250–500 в общей популяции. Только в Испании с этим диагнозом живут около 95 тысяч человек.
При этом заболевании происходит аномальное утолщение сердечной мышцы и чрезмерное сокращение кардиомиоцитов — клеток, которые обеспечивают силу каждого сердечного удара. Из-за этого может нарушаться выход крови из сердца, а слишком сильные сокращения способны вызывать опасные нарушения ритма.
Причиной болезни чаще всего становятся мутации в генах, кодирующих саркомерные белки — молекулярный механизм, отвечающий за сокращение сердечной мышцы. Одним из наиболее часто поражаемых является ген MYBPC3, который отвечает за производство сердечного миозин-связывающего белка C (cMyBP-C).
Новое исследование помогло понять, как развивается одна из групп мутаций этого гена. По словам первого автора работы Лауры Сен-Мартин, в отличие от наиболее распространённых мутаций, этот вариант не снижает количество белка в клетках, а нарушает его способность взаимодействовать с другими белками сердца.
Чтобы изучить механизм, учёные создали модель мышей с вариантом мутации R502W в белке cMyBP-C. Анализ показал, что эта мутация уменьшает способность белка связываться с миозином — молекулярным «двигателем», который обеспечивает сокращение сердца. Именно это нарушение стало ранее неизвестным механизмом развития болезни у части пациентов.
Исследователи также проверили действие мавакемтена — первого препарата, созданного специально для лечения гипертрофической кардиомиопатии. Препарат воздействует на миозин, регулируя его активность и уменьшая чрезмерное сокращение сердечной мышцы.
Эксперименты показали, что лечение остановило патологическое изменение структуры сердца как у мышей с мутацией R502W, так и у моделей с полной потерей белка cMyBP-C. При этом у мышей с R502W улучшилась переносимость физических нагрузок. Эффект также подтвердился на искусственно выращенной человеческой сердечной ткани из индуцированных плюрипотентных стволовых клеток.
Учёные отмечают, что эффективность мавакемтена не зависит от конкретного типа мутации, вызывающей заболевание. Это расширяет круг пациентов, которые потенциально могут получить пользу от терапии.